Médicaments
RCP du 19/01/2026
▼Ce médicament fait l'objet d'une surveillance supplémentaire qui permettra l'identification rapide de nouvelles informations relatives à la sécurité. Les professionnels de la santé déclarent tout effet indésirable suspecté. Voir rubrique Effets indésirables pour les modalités de déclaration des effets indésirables.
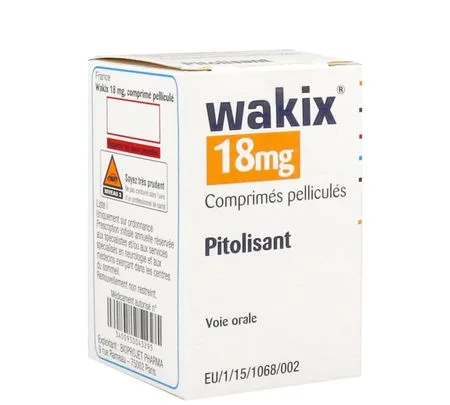
WAKIX 4,5 mg et 18 mg, comprimé pelliculé
FORMES et PRÉSENTATIONS
Wakix 4,5 mg, comprimé pelliculé
Comprimé pelliculé (rond, blanc, biconvexe, de 3,7 mm de diamètre, marqué « 5 » sur une face).
Flacon de 30, avec bouchon inviolable à fermeture de sécurité enfant, muni d'un dessiccant (gel de silice). Boîte de 1.
Wakix 18 mg, comprimé pelliculé
Comprimé pelliculé (rond, blanc, biconvexe, de 7,5 mm de diamètre, marqué « 20 » sur une face).
Flacon de 30, avec bouchon inviolable à fermeture de sécurité enfant, muni d'un dessiccant (gel de silice). Boîte de 1.
COMPOSITION
Wakix 4,5 mg, comprimé pelliculé
Chaque comprimé contient 4,45 mg de pitolisant sous forme de chlorhydrate de pitolisant.
Wakix 18 mg, comprimé pelliculé
Chaque comprimé contient 17,8 mg de pitolisant sous forme de chlorhydrate de pitolisant.
Noyau du comprimé : cellulose microcristalline, crospovidone type A, talc, stéarate de magnésium, silice colloïdale anhydre.
Pelliculage : alcool polyvinylique, dioxyde de titane (E171), macrogol 3350, talc.
INDICATIONS
Wakix est indiqué chez l'adulte, l'adolescent et l'enfant de plus de 6 ans pour le traitement de la narcolepsie avec ou sans cataplexie (voir aussi rubrique Pharmacodynamie).
POSOLOGIE ET MODE D'ADMINISTRATION
Le traitement doit être instauré par un médecin expérimenté dans la prise en charge des troubles du sommeil.
Posologie
Adultes :
Wakix doit être utilisé à la dose efficace la plus faible, en fonction de la réponse et de la tolérance du patient. La dose thérapeutique optimale doit être atteinte par palier, sans dépasser la dose de 36 mg/jour :
- 1ère semaine : Une posologie initiale de 9 mg (2 comprimés à 4,5 mg) par jour.
- 2ème semaine : la posologie peut être augmentée à 18 mg (1 comprimé à 18 mg) par jour ou diminuée à 4,5 mg (1 comprimé à 4,5 mg) par jour.
- 3ème semaine : la posologie peut être augmentée à 36 mg (2 comprimés à 18 mg) par jour.
A tout moment, la dose peut être diminuée (jusqu'à 4,5 mg par jour) ou augmentée (jusqu'à 36 mg par jour) selon l'évaluation du médecin et la réponse du patient.
La dose quotidienne totale doit être administrée en une seule prise le matin au cours du petit-déjeuner et avant midi.
Maintien de l'efficacité
Les données d'efficacité à long terme étant limitées (voir rubrique Pharmacodynamie), le maintien de l'efficacité du traitement doit être évalué régulièrement par le médecin.
Populations particulières
Patients âgés
Les données disponibles chez les patients âgés sont limitées. Par conséquent, des adaptations de la dose peuvent être nécessaires en fonction du statut de la fonction rénale et hépatique de ces patients.
Insuffisance rénale
Chez les patients présentant une insuffisance rénale, la dose maximale quotidienne ne doit pas dépasser 18 mg.
Insuffisance hépatique
Chez les patients présentant une insuffisance hépatique modérée (Child-Pugh B), deux semaines après l'instauration du traitement, la dose quotidienne peut être augmentée sans excéder une dose maximale de 18 mg (voir rubrique Pharmacocinétique).
Pitolisant est contre-indiqué chez les patients ayant une insuffisance hépatique sévère (Child-Pugh C) (voir rubrique Contre-indications).
Aucun ajustement de dose n'est nécessaire chez les patients ayant une insuffisance hépatique légère.
Population pédiatrique
Wakix doit être utilisé à la dose optimale, en fonction de la réponse individuelle du patient et de sa tolérance, selon un schéma d'augmentation de la dose par palier, sans dépasser la dose de 36 mg/jour (18 mg/jour chez l'enfant de moins de 40 kg).
- Semaine 1 : posologie initiale de 4,5 mg (un comprimé à 4,5 mg) par jour.
- Semaine 2 : la posologie peut être augmentée à 9 mg (deux comprimés à 4,5 mg) par jour.
- Semaine 3 : la posologie peut être augmentée à 18 mg (un comprimé à 18 mg) par jour.
- Semaine 4 : chez les enfants pesant 40 kg et plus, la posologie peut être augmentée à 36 mg (deux comprimés à 18 mg) par jour.
A tout moment, la posologie peut être diminuée (jusqu'à 4,5 mg par jour) ou augmentée (jusqu'à 36 mg par jour chez l'enfant de 40 kg et plus ou 18 mg par jour chez l'enfant de moins de 40 kg) selon l'évaluation du médecin et la réponse du patient.
La posologie quotidienne totale doit être administrée en une seule prise le matin au cours du petit-déjeuner.
Métaboliseurs lents
Par rapport aux métaboliseurs normaux de CYP2D6, on observe chez les métaboliseurs lents du CYP2D6 une plus grande exposition systémique (jusqu'à 3 fois). Le schéma de titration par palier devra tenir compte de cette exposition plus élevée.
Mode d'administration
Voie orale.
CONTRE-INDICATIONS
Hypersensibilité à la substance active ou à l'un des excipients mentionnés à la rubrique Composition.
Insuffisance hépatique sévère (Child-Pugh C).
Allaitement (voir rubrique Fertilité/Grossesse/Allaitement).
MISES EN GARDE et PRÉCAUTIONS D'EMPLOI
Affections psychiatriques
Le pitolisant doit être administré avec prudence chez les patients présentant des antécédents de troubles psychiatriques tels qu'une anxiété sévère ou une dépression sévère avec un risque d'idées suicidaires. Des cas d'idées suicidaires ont été rapportés chez des patients ayant des antécédents psychiatriques traités par le pitolisant.
Insuffisance rénale ou hépatique
Le pitolisant doit être administré avec prudence chez les patients présentant une insuffisance rénale ou une insuffisance hépatique modérée (Child-Pugh B), et la posologie doit être adaptée conformément à la rubrique Posologie et mode d'administration.
Affections gastro-intestinales
Des cas de troubles gastriques ont été rapportés avec le pitolisant, par conséquent, il doit être administré avec prudence chez les patients présentant des troubles gastriques liés à l'hyperacidité (voir rubrique Effets indésirables) ou en cas de co-administration avec des médicaments irritants gastriques tels que les corticostéroïdes ou AINS.
Troubles de la nutrition
Le pitolisant doit être administré avec prudence chez les patients atteints d'obésité sévère ou d'anorexie sévère (voir rubrique Effets indésirables). En cas de changement de poids significatif, le traitement doit être réévalué par le médecin.
Troubles cardiaques
Dans deux études spécifiques, des doses de pitolisant supra-thérapeutiques (3 à 6 fois la dose thérapeutique, c'est-à-dire de 108 mg à 216 mg) ont produit une prolongation légère à modérée de l'intervalle QTc (10-13 ms). Dans les essais cliniques, aucun signal particulier de sécurité cardiaque n'a été identifié aux doses thérapeutiques de pitolisant. Néanmoins, les patients souffrant de maladie cardiaque, traités avec d'autres médicaments allongeant l'intervalle QT ou pouvant augmenter le risque de troubles de la repolarisation, ou traités avec des médicaments augmentant de manière significative la Cmax et l'ASC (aire sous la courbe) du pitolisant (voir rubrique Interactions) ou les patients atteints d'insuffisance rénale sévère ou d'insuffisance hépatique modérée (voir rubrique Mises en garde et précautions d'emploi) doivent être étroitement surveillés (voir rubrique Interactions).
Épilepsie
Des convulsions ont été rapportées à des doses élevées dans des modèles animaux (voir rubrique Sécurité préclinique). Dans les essais cliniques, un cas d'aggravation d'épilepsie a été rapporté chez un patient épileptique. Il convient d'être prudent chez les patients souffrant d'épilepsie sévère.
Femmes en âge de procréer
Les femmes en âge de procréer doivent utiliser une contraception efficace pendant le traitement et au moins jusqu'à 21 jours après l'arrêt du traitement (sur la base de la demi-vie du pitolisant et de ses métabolites). Le pitolisant peut réduire l'efficacité des contraceptifs hormonaux. Par conséquent, une autre méthode de contraception efficace doit être utilisée si la patiente utilise des contraceptifs hormonaux (voir rubriques Interactions et Fertilité/Grossesse/Allaitement).
Interaction avec d'autres médicaments
L'association du pitolisant avec les substrats du CYP3A4 et ayant une marge thérapeutique étroite doit être évitée (voir rubrique Interactions).
Effet rebond
Aucun effet rebond n'a été observé au cours des études cliniques. Cependant, l'arrêt du traitement doit être surveillé.
Abus
Les données cliniques (étude spécifique du potentiel d'abus chez l'adulte à des doses de 36 à 216 mg, et effets indésirables liés à l'abus observés dans les études de phase 3) ont montré un potentiel d'abus faible ou nul pour le pitolisant.
INTERACTIONS
Antidépresseurs
Les antidépresseurs tricycliques ou tétracycliques (par exemple imipramine, clomipramine ou mirtazapine) peuvent modifier l'efficacité du pitolisant car ils possèdent des propriétés antagonistes du récepteur de l'histamine H1 et peuvent annuler l'effet de l'histamine endogène libérée dans le cerveau sous l'effet du traitement par le pitolisant.
Antihistaminiques
Les antihistaminiques (antagonistes du récepteur H1) qui traversent la barrière hémato-encéphalique (par exemple maléate de phéniramine, chlorphéniramine, diphenhydramine, prométhazine, mépyramine et doxylamine) peuvent altérer l'efficacité du pitolisant.
Médicaments allongeant l'intervalle QT ou connus pour augmenter le risque de troubles de la repolarisation
L'association avec le pitolisant doit être faite sous une surveillance étroite (voir rubrique Mises en garde et précautions d'emploi).
Interactions pharmacocinétiques
Médicaments affectant le métabolisme du pitolisant
- Inducteurs d'enzyme
L'administration concomitante de doses répétées de rifampicine diminue de manière significative la Cmax moyenne et l'ASC (aire sous la courbe) du pitolisant d'environ 39 % et 50 %, respectivement. Par conséquent, l'administration concomitante de pitolisant avec des inducteurs puissants du CYP3A4 (par exemple rifampicine, phénobarbital, carbamazépine, phénytoïne) doit être faite avec prudence. Le millepertuis (Hypericum perforatum) ayant un effet inducteur puissant du CYP3A4, il convient d'être prudent lorsqu'il est associé au pitolisant. Une surveillance clinique doit être mise en place lorsque les deux substances actives sont associées avec éventuellement un ajustement de la posologie pendant l'association et une semaine après le traitement par l'inducteur.
Dans une étude clinique à doses répétées, l'association du pitolisant avec le probénécide a diminué l'AUC du pitolisant d'environ 34 %.
- Inhibiteurs du cytochrome CYP2D6
La co-administration du pitolisant avec la paroxétine augmente de manière significative la Cmax moyenne et l'ASC0-72 h du pitolisant d'environ 47 % et 105 %, respectivement. Compte tenu du doublement de l'exposition au pitolisant, son administration concomitante avec des inhibiteurs du CYP2D6 (par exemple paroxétine, fluoxétine, venlafaxine, duloxétine, bupropion, quinidine, terbinafine, cinacalcet) doit être faite avec prudence. Un ajustement de la posologie pendant l'association pourra éventuellement être envisagé.
Médicaments dont le métabolisme peut être affecté par le pitolisant
- Substrats des CYP3A4 et CYP2B6
Selon les données in vitro, le pitolisant et ses principaux métabolites peuvent induire les cytochromes CYP3A4 et CYP2B6 aux concentrations thérapeutiques, et par extrapolation les CYP2C, UGTs et glycoprotéines P. Aucune donnée clinique sur l'ampleur de cette interaction n'est disponible. Par conséquent, l'association du pitolisant avec des médicaments substrats du CYP3A4 et ayant une marge thérapeutique étroite (par exemple, immunosuppresseurs, docétaxel, inhibiteurs de kinases, cisapride, pimozide, halofantrine) doit être évitée (voir rubrique Mises en garde et précautions d'emploi). La prudence est de rigueur lors de l'association avec d'autres substrats du CYP3A4, du CYP2B6 (par exemple éfavirenz, bupropion), CYP2C (par exemple répaglinide, phénytoïne, warfarine), glycoprotéines P (par exemple dabigatran, digoxine) et UGT (par exemple morphine, paracétamol, irinotécan) et une surveillance clinique de leur efficacité sera mise en place.
L'association du pitolisant avec les contraceptifs oraux devra être évitée et une autre méthode de contraception fiable sera utilisée.
- Substrats de l'OCT1
Le pitolisant a montré une inhibition supérieure à 50 % envers l'OCT1 (transporteurs de cations organiques 1) à 1,33 μM, la concentration inhibitrice CI50 extrapolée du pitolisant est de 0,795 μM.
Même si la pertinence clinique de cet effet n'est pas démontrée, la prudence est recommandée lorsque le pitolisant est administré avec un substrat de l'OCT1 (par exemple, metformine (biguanides)) (voir rubrique Pharmacocinétique).
L'association du pitolisant avec le modafinil et l'oxybate de sodium, les traitements usuels de la narcolepsie, a été évaluée chez des volontaires sains, aux doses thérapeutiques. Aucune interaction médicamenteuse pharmacocinétique cliniquement significative n'a été mise en évidence soit avec le modafinil ou avec l'oxybate de sodium.
Population pédiatrique
Les études d'interaction ont été réalisées uniquement chez l'adulte.
FERTILITÉ/GROSSESSE/ALLAITEMENT
Femmes en âge de procréer
Les femmes en âge de procréer doivent utiliser une contraception efficace pendant le traitement et au moins jusqu'à 21 jours après l'arrêt du traitement (sur la base de la demi-vie du pitolisant et de ses métabolites). Le pitolisant peut réduire l'efficacité des contraceptifs hormonaux. Par conséquent, une autre méthode de contraception efficace doit être utilisée si la femme utilise des contraceptifs hormonaux (voir rubrique Interactions).
Grossesse
Il n'y a pas ou peu de données sur l'utilisation du pitolisant chez la femme enceinte. Les études chez l'animal ont montré une toxicité sur la reproduction, y compris une tératogénicité. Chez le rat, le pitolisant et/ou ses métabolites traversent la barrière placentaire (voir rubrique Sécurité préclinique).
Le pitolisant ne doit pas être utilisé pendant la grossesse sauf si le bénéfice potentiel est supérieur aux risques pour le fœtus.
Allaitement
Une étude animale a montré que le pitolisant et/ou ses métabolites sont excrétés dans le lait. Par conséquent, l'allaitement est contre-indiqué pendant le traitement avec le pitolisant (voir rubrique Contre-indications).
Fertilité
Une étude sur des animaux a montré des effets sur les paramètres du sperme, sans impact significatif sur la reproduction chez les mâles et une diminution du pourcentage de fœtus vivants chez les femelles traitées (voir rubrique Sécurité préclinique).
CONDUITE et UTILISATION DE MACHINES
Le pitolisant a une influence mineure sur la capacité à conduire et à utiliser des machines.
Les patients présentant une somnolence anormale recevant du pitolisant doivent être avertis que leur niveau de veille peut ne pas redevenir normal. Chez les patients présentant une somnolence excessive, y compris les patients prenant du pitolisant, il convient de réévaluer périodiquement le niveau de somnolence et le cas échéant, de recommander aux patients d'éviter de conduire ou d'effectuer d'autres activités potentiellement dangereuses.
EFFETS INDÉSIRABLES
Résumé du profil de tolérance
Les effets indésirables les plus fréquents rapportés avec le pitolisant chez les patients adultes sont les suivants : insomnie (8,4 %), céphalées (7,7 %), nausées (4,8 %), anxiété (2,1 %), irritabilité (1,8 %), sensations vertigineuses (1,4 %), dépression (1,3 %), tremblements (1,2 %), troubles du sommeil (1,1 %), fatigue (1,1 %), vomissements (1,0 %), vertiges (1,0 %) dyspepsie (1,0 %), augmentation du poids (0,9 %), douleur abdominale haute (0,9 %). Les effets indésirables les plus graves rapportés avec le pitolisant sont une diminution anormale du poids (0,09 %) et un avortement spontané (0,09 %).
Tableau des effets indésirables
Les effets indésirables suivants ont été reportés lors des essais cliniques conduits avec le pitolisant dans la narcolepsie et autres indications. Ils sont listés selon les termes préférentiels MedDRA par classe de systèmes d'organes. Les fréquences sont définies comme : très fréquent (≥ 1/10), fréquent (≥ 1/100 à < 1/10), peu fréquent (≥ 1/1 000 à < 1/100), rare (≥ 1/10 000 à < 1/1 000), et fréquence indéterminée (ne peut être estimée sur la base des données disponibles). Dans chaque groupe de fréquence, les effets indésirables sont présentés par ordre décroissant de gravité.
|
Classe de systèmes d'organes MedDRA |
Fréquent |
Peu fréquent |
Rare |
|
Troubles du métabolisme et de la nutrition |
Diminution de l'appétit
|
Anorexie
|
|
|
Affections psychiatriques |
Insomnie
|
Agitation
|
Comportement anormal
|
|
Affections du système nerveux |
Céphalées
|
Dyskinésie
|
Perte de conscience
|
|
Affections oculaires |
Diminution de l'acuité visuelle
|
||
|
Affections de l'oreille et du labyrinthe |
Vertiges |
Acouphènes |
|
|
Affections cardiaques |
Extrasystoles
|
||
|
Affections vasculaires |
Hypertension
|
||
|
Affections respiratoires, thoraciques et médiastinales |
Bâillements |
||
|
Affections gastro-intestinales |
Nausées
|
Bouche sèche
|
Distension abdominale
|
|
Affections de la peau et du tissu sous-cutané |
Érythème
|
Éruption cutanée toxique
|
|
|
Affections musculo-squelettiques et systémiques |
Arthralgies
|
Douleur dans le cou
|
|
|
Affections rénales et urinaires |
Pollakiurie |
||
|
Affections gravidiques, puerpérales et périnatales |
Avortement spontané |
||
|
Affections des organes de reproduction et du sein |
Métrorragies |
||
|
Troubles généraux et anomalies au site d'administration |
Fatigue |
Asthénie
|
Douleur
|
|
Investigations |
Augmentation du poids corporel
|
Augmentation de la créatine phosphokinase
|
Description de certains effets indésirables
Céphalée et insomnie
Au cours des études cliniques, des épisodes de maux de tête et d'insomnie ont été rapportés (7,7 % et 8,4 %). La plupart de ces effets indésirables étaient d'intensité légère à modérée. Si les symptômes persistent, une diminution de la dose quotidienne ou l'arrêt du traitement doivent être envisagés.
Troubles gastriques
Des troubles gastriques, causés par l'hyperacidité, ont été rapportés au cours des études cliniques chez 3,5 % des patients recevant du pitolisant. Ces effets étaient généralement d'intensité légère à modérée. Si ces effets persistent, un traitement correctif avec un inhibiteur de la pompe à protons peut être initié.
Population pédiatrique (6 à 17 ans)
La population pédiatrique a été étudiée dans un essai multicentrique randomisé en double aveugle contre placebo ; un total de 73 enfants et adolescents atteints de narcolepsie avec ou sans cataplexie ont été traités par pitolisant pendant 8 semaines.
La fréquence, le type et la sévérité des effets indésirables chez les enfants et les adolescents étaient similaires à ceux observés chez les adultes. Les effets indésirables liés au médicament les plus fréquemment rapportés dans cette population étaient céphalées (11 %), insomnie (5,5 %), hypertension (2,7 %).
Déclaration des effets indésirables suspectés
La déclaration des effets indésirables suspectés après autorisation du médicament est importante. Elle permet une surveillance continue du rapport bénéfice/risque du médicament. Les professionnels de santé déclarent tout effet indésirable suspecté via le système national de déclaration : Agence nationale de sécurité du médicament et des produits de santé (ANSM) et réseau des Centres Régionaux de Pharmacovigilance - Site internet : https://signalement.social-sante.gouv.fr.
SURDOSAGE
Symptômes
Les symptômes d'un surdosage en Wakix peuvent comporter des céphalées, une insomnie, une irritabilité, des nausées et des douleurs abdominales.
Prise en charge
En cas de surdosage, il est recommandé d'hospitaliser le patient et de surveiller ses fonctions vitales. Aucun antidote spécifique n'a été identifié.
PHARMACODYNAMIE
Classe pharmacothérapeutique : Autres médicaments du système nerveux, Code ATC : N7XX11.
Mécanisme d'action
Le pitolisant est un antagoniste/agoniste inverse puissant, actif par voie orale du récepteur H3 de l'histamine. En bloquant ces récepteurs, il renforce l'activité des neurones histaminergiques cérébraux, un système d'éveil majeur dont les projections s'étendent sur l'ensemble du cerveau. Le pitolisant module également divers systèmes de neurotransmetteurs, augmentant la libération d'acétylcholine, de noradrénaline et de dopamine dans le cerveau, sans toutefois augmenter la libération de dopamine dans le complexe striatal dont le noyau accumbens.
Effets pharmacodynamiques
Chez des patients narcoleptiques avec ou sans cataplexie, les mesures objectives de la capacité à maintenir l'état de veille (par exemple Test de Maintien d'Eveil (MWT = Maintenance of Wakefulness Test) et tâche d'attention soutenue (SART)) ont montré que le pitolisant améliore le niveau et la durée de l'état d'éveil et de la vigilance diurne.
Efficacité et sécurité clinique
Population adulte :
La narcolepsie (avec ou sans cataplexie) est une maladie chronique. L'efficacité du pitolisant jusqu'à 36 mg par jour dans le traitement de la narcolepsie avec ou sans cataplexie a été démontrée dans 2 études principales, multicentriques, randomisées en double aveugle, contrôlées contre placebo et en groupes parallèles, d'une durée de 8 semaines (Harmony I et Harmony CTP). Harmony Ibis, étude avec un schéma similaire, a été conduite à une dose allant jusqu'à 18 mg par jour. Des données de sécurité à long terme du pitolisant dans cette indication sont disponibles dans l'étude à long terme en ouvert HARMONY III.
La première étude pivot (Harmony I), randomisée, en double aveugle, versus placebo et modafinil (400 mg/jour), en groupes parallèles avec adaptation flexible de la dose, a été menée chez 94 patients (31 traités par pitolisant, 30 par placebo et 33 par modafinil). Le traitement a été instauré à 9 mg une fois par jour et a été augmenté, selon l'efficacité et la tolérance, à 18 mg ou 36 mg une fois par jour par intervalles d'une semaine. La dose de 36 mg une fois par jour a été atteinte chez la plupart des patients (60 %). Le critère principal était l'échelle de somnolence d'Epworth (ESS : Epworth Sleepiness Scale), qui mesure la somnolence diurne excessive. Les résultats ont été significativement supérieurs dans le groupe pitolisant que dans le groupe placebo (différence moyenne : -3,33 ; IC95 % [-5,83 à -0,83] ; p < 0,05) mais n'étaient pas significativement différents de ceux observés dans le groupe traité par le modafinil (différence moyenne : 0,12 ; IC95 % [-2,5 à 2,7]). L'effet éveillant a été établi avec des valeurs similaires pour les deux médicaments actifs (Figure 1).
Figure 1 : Modification du score moyen sur l'échelle de somnolence d'Epworth (ESS : Epworth Sleepiness Scale) de l'inclusion dans l'étude à la semaine 8 (jour 56) lors de l'étude Harmony I
Ces résultats sur l'ESS ont été confirmés par deux tests de laboratoire de maintien de l'éveil et de l'attention (Test de maintien de l'éveil (MWT : Maintenance of Wakefulness Test) (p = 0,044)) et Tâche de maintien de l'attention à une réponse (SART : Sustained Attention to Response Task) (p = 0,053, presque mais non significatif)).
La fréquence des attaques de cataplexie chez les patients présentant ce symptôme a été diminuée de manière significative (p = 0,034) avec le pitolisant (-65 %) par rapport au placebo (-10 %). Le taux journalier de cataplexies (moyenne géométrique) était de 0,52 au début et de 0,18 à la dernière visite dans le groupe pitolisant et de 0,43 au début et de 0,39 à la dernière visite dans le groupe placebo, avec un risque relatif rR = 0,38 [0,16 ; 0,93] (p = 0,034).
La deuxième étude pivot (Harmony Ibis) a inclus 165 patients (67 traités par pitolisant, 33 par placebo et 65 par modafinil). Le schéma de l'étude était similaire à celui de l'étude Harmony I, exceptée la dose maximale de pitolisant, atteinte par 75 % des patients, qui était de 18 mg une fois par jour au lieu de 36 mg pour l'étude Harmony I. Suite à un déséquilibre important, modifiant la comparaison des résultats avec ou sans ré-allocation des sites, l'approche la plus conservative a montré une diminution non significative du score ESS avec le pitolisant par rapport au placebo (placebo - pitolisant = -1.94 avec p = 0,065). Les résultats des taux de cataplexie à 18 mg une fois par jour ne sont pas cohérents avec ceux de la première étude pivot (36 mg une fois par jour).
L'amélioration des deux tests objectifs d'éveil et d'attention, MWT et SART, avec le pitolisant était significative par rapport au placebo (p = 0,009 et p = 0,002, respectivement) et non significative par rapport au modafinil (p = 0,713 et p = 0,294, respectivement).
Harmony CTP, une étude en double aveugle, randomisée, en groupes parallèles, pitolisant versus placebo, a été conçue pour établir l'efficacité du pitolisant chez les patients narcoleptiques avec une haute fréquence de cataplexies. Le critère principal d'efficacité était le changement du nombre moyen d'attaques de cataplexie par semaine entre les 2 semaines d'inclusion et les 4 semaines de la période de traitement stable à la fin de l'étude. 105 patients narcoleptiques avec une fréquence initiale élevée de cataplexies hebdomadaires ont été inclus (54 patients traités avec pitolisant et 51 avec placebo). Le traitement a été instauré à la dose de 4,5 mg une fois par jour et a été augmenté, selon l'efficacité et la tolérance, à 9 mg, 18 mg ou 36 mg une fois par jour, par palier d'une semaine. La plupart des patients (65 %) ont atteint la dose de 36 mg une fois par jour.
D'après le critère principal d'efficacité, taux hebdomadaire des épisodes de cataplexie, les résultats avec pitolisant étaient significativement supérieurs à ceux du groupe placebo (p < 0,0001), avec une diminution progressive de 64 % entre le début et la fin du traitement (Figure 2). A l'inclusion, la moyenne géométrique des taux hebdomadaires des épisodes de cataplexie était de 7,31 (médiane = 6,5 [4,5 ; 12]) et 9,15 (médiane = 8,5 [5,5 ; 15.5]) dans les groupes placebo et pitolisant respectivement. Au cours de la période stable (jusqu'à la fin du traitement), la moyenne géométrique a diminué pour atteindre 6,79 (médiane = 6 [3 ; 15]) et 3,28 (médiane = 3 [1.3 ; 6]) dans les groupes placebo et pitolisant respectivement, chez les patients ayant eu au moins un épisode de cataplexie. Le taux hebdomadaire des épisodes de cataplexie observé dans le groupe pitolisant était environ la moitié de celui observé dans le groupe placebo : l'effet de taille du pitolisant par rapport au placebo est résumé par le rapport rR (Pt/Pb), rR = 0,512 ; IC95 % [0,435 à 0,603] ; p < 0,0001. La taille de l'effet du pitolisant par rapport au placebo basé sur un modèle de taux hebdomadaire d'épisodes de cataplexie basé sur une méthode BOCF (baseline observation carried forward) avec le centre comme effet fixe était de 0,581 ; IC95 % [0,493 à 0,686] ; p < 0,0001.
Figure 2 : Modification du taux hebdomadaire des épisodes de cataplexie (moyenne géométrique) entre l'inclusion et la semaine 7 lors de l'étude Harmony CTP
L'effet du pitolisant sur la somnolence diurne excessive a également été évalué dans cette population en utilisant le score ESS. Dans le groupe pitolisant, l'ESS a diminué de façon significative entre le début et la fin du traitement par rapport au placebo avec une variation moyenne observée de -1,9 ± 4,3 et -5,4 ± 4,3 (moyenne ± écart-type) pour le placebo et le pitolisant respectivement (p < 0,0001) (Figure 3). Cet effet sur la somnolence diurne excessive a été confirmé par les résultats du test de maintien de l'éveil (MWT). La moyenne géométrique des ratios (MWTFinal/MWTBaseline) était de 1,8 (IC95 % 1,19-2,71, p = 0,005). La valeur du MWT dans le groupe pitolisant était 80 % plus élevée que dans le groupe placebo.
Figure 3 : Modification du score moyen sur l'échelle de somnolence d'Epworth (ESS : Epworth Sleepiness Scale) (moyenne ± ETM) entre l'inclusion et la semaine 7 lors de l'étude Harmony CTP
L'étude de phase III à long terme en ouvert (HARMONY III) a évalué la sécurité à long terme du pitolisant chez des patients souffrant de narcolepsie (avec ou sans cataplexie) sur 12 mois et avec une période d'extension jusqu'à 5 ans. 102 patients narcoleptiques avec ou sans cataplexie ont été inclus dans la période de suivi de 12 mois. 68 patients ont terminé la première période de 12 mois. 45, 38, 34 et 14 patients ont terminé les périodes de suivi de 2, 3, 4 et 5 ans, respectivement.
La dose maximale reçue pendant l'étude était de 36 mg/jour chez 85 % des patients. Après 12 mois de traitement, les améliorations de la somnolence diurne excessive évaluées par le score ESS des patients restants sont de la même ampleur que celles observées dans les autres essais menés chez les patients narcoleptiques. La diminution du score ESS moyen (SD) était de -3,62 (4,63) après 1 an.
Après 12 mois de traitement avec le pitolisant, la fréquence des symptômes tels que attaques de sommeil, paralysies du sommeil, cataplexies et hallucinations a été améliorée.
Aucun problème majeur de sécurité n'a été identifié. Les résultats de sécurité observés étaient similaires à ceux rapportés dans les essais précédents où le pitolisant était administré à 36 mg une fois par jour pendant 3 mois seulement.
Population pédiatrique :
L'efficacité du pitolisant à des posologies allant jusqu'à 36 mg une fois par jour pour le traitement de la narcolepsie avec ou sans cataplexie chez les enfants âgés de 6 à moins de 18 ans a été étudiée dans une étude de 8 semaines, multicentrique, randomisée, en double aveugle, versus placebo, en groupes parallèles. 110 patients ont été randomisés (72 patients dans le groupe pitolisant, 38 dans le groupe placebo). Le traitement a été initié à 4,5 mg une fois par jour et a été augmenté, selon l'efficacité et la tolérance, à 18 mg ou 36 mg une fois par jour par intervalles d'une semaine. Les patients pesant moins de 40 kg sont restés à une posologie maximale de 18 mg. La majorité des patients (60 %) ont atteint la posologie de 36 mg une fois par jour. 35 patients (31,8 %) étaient âgés de 6 à 11 ans et 75 patients (68,2 %) étaient âgés de 12 à moins de 18 ans. Pour évaluer l'efficacité du pitolisant sur la somnolence diurne excessive et la cataplexie, le score total de l'échelle de narcolepsie d'Ullanlinna (UNS) a été utilisé comme critère d'efficacité principal, évalué par le changement entre l'inclusion et la fin de la période en double aveugle. L'estimation de la différence des moyennes des MC (moindres carrés) (ES) [IC à 95 %] de l'UNS entre les groupes de traitement (pitolisant moins placebo) était de -3,69 (1,37) [-6,38 ; -0,99], p = 0,0073. Les critères d'évaluation secondaires comprenaient l'échelle pédiatrique de somnolence diurne (PDSS), le sous-score UNS de cataplexie et le taux hebdomadaire de cataplexie (WRC). L'estimation de la différence des moyennes des MC (SE) [IC à 95 %] du score total PDSS entre les groupes de traitement (pitolisant moins placebo) était de -3,41 (1,07) [-5,52 ; -1,31], p = 0,0015.
Dans le sous-groupe de patients narcoleptiques de type 1, qui n'avaient pas de niveau minimum de cataplexie requis à l'inclusion (N = 61 dans le groupe pitolisant ; N = 29 dans le groupe placebo), l'estimation de la différence des moyennes des MC (SE) [IC à 95 %] du sous-score de cataplexie entre les groupes de traitement (pitolisant moins placebo) était de -1,77 (0,78) [-3,29 ; -0,24], p = 0,0229 et le ratio entre le WRC dans le groupe pitolisant et le WRC dans le groupe placebo, ajusté par rapport à l'inclusion, était en faveur du pitolisant (0,42 [IC à 95 % : 0,18 ; 1,01], p = 0,0540).
|
Placebo (n = 38) |
Pitolisant (n = 72) |
|
|
Echelle Ullanlinna de Narcolepsie (UNS) |
||
|
Score total |
||
|
Moyenne à l'inclusion (DS) |
23.68 (9.08) |
24.63 (7.80) |
|
Moyenne à la fin du traitement (DS) |
21.77 (9.25) |
18.23 (8.14) |
|
Moyenne des MC (ES) - changement par rapport à l'inclusion |
-2.60 (1.35) |
-6.29 (1.14) |
|
Estimation (IC à 95 %) |
-3.69 (-6.38 ; -0.99) |
|
|
Valeur de p |
0.0073 |
|
|
Score pédiatrique de somnolence diurne (PDSS) |
||
|
Moyenne à l'inclusion (DS) |
20.00 (3.49) |
20.16 (3.64) |
|
Moyenne à la fin du traitement (DS) |
17.96 (5.60) |
14.57 (5.37) |
|
Moyenne des MC (ES) - changement par rapport à l'inclusion |
-2.11 (0.89) |
-5.53 (0.66) |
|
Estimation (IC à 95 %) |
-3.41 (-5.52 ; -1.31) |
|
|
Valeur de p |
0.0015 |
|
|
Placebo (n = 29) |
Pitolisant (n = 61) |
|
|
UNS-Sous-score de cataplexie* |
||
|
Moyenne à l'inclusion (DS) |
9.03 (4.33) |
8.93 (3.96) |
|
Moyenne à la fin du traitement (DS) |
8.07 (4.62) |
6.02 (4.00) |
|
Moyenne des MC (ES) - changement par rapport à l'inclusion |
-1.12 (0.64) |
-2.88 (0.44) |
|
Estimation (IC à 95 %) |
-1.77 (-3.29 ; -0.24) |
|
|
Valeur de p |
0.0229 |
|
|
Taux hebdomadaire de cataplexie* (WRC) |
||
|
Moyenne à l'inclusion (DS) |
13.44 (26.92) |
8.63 (17.73) |
|
Moyenne des MC (ES) |
5.05 (0.37) |
2.14 (0.27) |
|
Estimation (IC à 95 %) |
0.42 (0.18 ; 1.01) |
|
|
Valeur de p |
0.0540 |
|
DS : déviation standard ; MC : moindres carrés ; ES : erreur standard ; IC : intervalle de confiance
* mesuré uniquement chez les patients avec narcolepsie de type I
Figure 4 Evolution du score total moyen de l'échelle de narcolepsie Ullanlinna (moyenne ± SEM) entre le début et la fin du traitement (analyse sur l'ensemble des données)
Baseline = [score V1 (J-14) + score V2 (J0)]/2
Fin de traitement = [score V6 (J49) + score V7 (J56)]/2
SEM = erreur standard de la moyenne
PHARMACOCINÉTIQUE
L'exposition au pitolisant a été évaluée chez des volontaires sains lors d'études menées chez plus de 200 sujets qui ont reçu des doses de pitolisant par administration unique allant jusqu'à 216 mg et pendant des durées allant jusqu'à 28 jours.
Absorption
Le pitolisant est rapidement absorbé, et sa concentration plasmatique atteint sa valeur maximale environ trois heures après l'administration.
Distribution
Le pitolisant est fortement lié aux protéines sériques (> 90 %) et montre une distribution pratiquement égale entre les globules rouges et le plasma.
Biotransformation
Le métabolisme du pitolisant chez l'homme est entièrement caractérisé. Les principaux métabolites non conjugués sont des dérivés hydroxylés dans plusieurs positions et des formes clivées de pitolisant conduisant à un métabolite acide carboxylique inactif majeur, présent dans l'urine et le sérum. Ils sont formés sous l'action des cytochromes CYP3A4 et CYP2D6. Plusieurs métabolites conjugués ont été identifiés, les principaux (inactifs) étant deux conjugués de glycine de métabolites acides du pitolisant et un conjugué glucuronide d'un métabolite cétone du pitolisant mono hydroxylé.
Sur des microsomes hépatiques, le pitolisant et ses principaux métabolites n'ont pas significativement inhibé l'activité des cytochromes CYP1A2, CYP2C9, CYP2C19, CYP2C8, CYP2B6, CYP2E1 et CYP3A4 et des isoformes des uridine diphospho-glucuronosyl transférases UGT1A1, UGT1A4, UGT1A6, UGT1A9 et UGT2B7 jusqu'à la concentration de 13,3 μM, qui est considérablement plus élevée que celle atteinte avec une dose thérapeutique. Le pitolisant inhibe le CYP2D6 avec une puissance modérée (CI50 = 2,6 μM).
Le pitolisant induit les cytochromes CYP3A4, CYP1A2 et CYP2B6 in vitro. Des interactions cliniquement pertinentes sont possibles avec les substrats des CYP3A4 et CYP2B6, et par extrapolation les substrats des UGT, CYP2C et glycoprotéine P (voir rubrique Interactions).
Des études in vitro montrent que le pitolisant n'est ni un substrat ni un inhibiteur de la P-gp (glycoprotéine P) humaine et de la BCRP (protéine de résistance du cancer du sein). Le pitolisant n'est pas un substrat des OATP1B1 et OATP1B3. Le pitolisant n'est pas un inhibiteur important des OAT1, OAT3, OCT2, OATP1B1, OATP1B3, MATE1, ou MATE2K à la concentration testée. Le pitolisant a montré une inhibition supérieure à 50 % envers l'OCT1 (transporteurs de cations organiques 1) à 1,33 μM, la concentration inhibitrice CI50 extrapolée du pitolisant est de 0,795 μM (voir rubrique Interactions).
Élimination
La demi-vie plasmatique du pitolisant est de 10 à 12 heures. Lors d'administrations répétées, l'état d'équilibre est atteint entre cinq et six jours, avec un doublement de la concentration sérique. La variabilité interindividuelle est relativement élevée, certains volontaires ont montré un profil d'exposition largement supérieur à la moyenne, sans problème de tolérance.
L'élimination est principalement urinaire (environ 63 %) sous la forme d'un métabolite inactif non conjugué (BP2.951) et d'un métabolite conjugué de glycine. 25 % de la dose sont excrétés dans l'air expiré et une petite fraction (< 3 %) est retrouvée dans les fèces, où la quantité de pitolisant ou de BP2.951 est négligeable.
Linéarité/non-linéarité
Lorsque la dose de pitolisant est doublée de 27 à 54 mg, l'ASC0-∞ augmente d'un facteur d'environ 2,3.
Populations particulières
Patients âgés
Les paramètres pharmacocinétiques du pitolisant ne sont pas modifiés entre des patients âgés de 68 à 80 ans et des patients plus jeunes (18 à 45 ans). Une légère variation de la cinétique sans pertinence clinique a été observée au-delà de 80 ans. Les données disponibles chez les patients âgés sont limitées. En conséquence, la posologie devra être ajustée en fonction du statut de la fonction rénale et hépatique (voir rubriques Posologie et mode d'administration et Mises en garde et précautions d'emploi).
Insuffisance rénale
Chez des patients insuffisants rénaux (stade 2 à 4 selon la classification internationale des maladies rénales chroniques, soit une clairance de la créatinine comprise entre 15 et 89 ml/min), il a été observé une augmentation d'un facteur de 2,5 de la Cmax et l'ASC sans aucun impact sur la demi-vie (voir rubrique Posologie et mode d'administration).
Insuffisance hépatique
Les paramètres pharmacocinétiques ne sont pas significativement différents entre des patients présentant une insuffisance hépatique légère (Child-Pugh A) et des volontaires sains. La Cmax et l'ASC ont augmenté d'un facteur d'environ 2,4 et la demi-vie a doublé chez des patients présentant une insuffisance hépatique modérée (Child-Pugh B) (voir rubrique Posologie et mode d'administration). La pharmacocinétique du pitolisant après administration répétée chez des patients souffrant d'insuffisance hépatique n'a pas encore été évaluée.
Métaboliseurs lents du CYP2D6
L'exposition au pitolisant était plus élevée chez les métaboliseurs lents du CYP2D6 après une dose unique et à l'état d'équilibre. La Cmax et l'AUC(0-tau) étaient environ 2,7 fois et 3,2 fois plus grands au jour 1 et 2,1 fois et 2,4 fois au jour 7. La demi-vie sérique du pitolisant était plus longue chez les métaboliseurs lents du CYP2D6 par rapport aux métaboliseurs normaux.
Origine ethnique
L'effet de l'origine ethnique sur le métabolisme du pitolisant n'a pas été évalué.
Population pédiatrique
La pharmacocinétique du pitolisant à la dose de 18 mg chez les enfants âgés de 6 à moins de 18 ans atteints de narcolepsie a été étudiée dans un essai multicentrique à dose unique. Par comparaison à l'exposition chez les patients adultes, dans une analyse pharmacocinétique de population avec un modèle dépendant du poids corporel, l'exposition systémique au pitolisant à la dose de 18 mg estimée par la Cmax et l'ASC0-10 h est environ 3 fois plus élevée chez les enfants de poids inférieur à 40 kg et 2 fois plus élevée chez les adolescents pesant plus de 40 kg, par rapport aux patients adultes. En conséquence, la titration de dose doit être initiée à la dose la plus faible de 4,5 mg et limitée à 18 mg chez les enfants pesant moins de 40 kg (section Posologie et mode d'administration).
SÉCURITÉ PRÉCLINIQUE
Au bout d'un mois chez la souris, six mois chez le rat et neuf mois chez le singe, la dose sans effet indésirable observé (NOAEL) a été de respectivement 75, 30 et 12 mg/kg/jour p.o, procurant des marges de sécurité de respectivement 9, 1 et 0,4 comparativement à l'exposition au médicament à la dose thérapeutique chez l'homme. Chez le rat, des épisodes de convulsions transitoires réversibles sont survenus à Tmax et pourraient être imputables à un métabolite abondant chez cette espèce mais non chez l'homme. Chez le singe et aux plus fortes doses, des signes cliniques transitoires liés au système nerveux central, dont des vomissements, des tremblements et des convulsions ont été rapportés. Aux plus fortes doses, aucune modification histopathologique n'a été rapportée chez le singe, et les rats ont présenté des modifications histopathologiques limitées dans certains organes (foie, duodénum, thymus, glandes surrénales et poumons).
Le pitolisant ne présente aucun effet génotoxique ni cancérogène.
Un effet tératogène du pitolisant a été observé à des doses toxiques maternelles (marge de sécurité pour la tératogenèse < 1 chez le rat et le lapin). À fortes doses, le pitolisant a entrainé des anomalies morphologiques des spermatozoïdes et une diminution de la motilité, sans effet significatif sur les indices de fertilité chez les rats mâles ; le pitolisant a également entraîné une diminution du pourcentage d'embryons vivants et une augmentation des pertes post-implantatoires chez les rats femelles (marge de sécurité de 1). Le pitolisant a entraîné un retard de développement post-natal (marge de sécurité de 1).
Le pitolisant et/ou ses métabolites traversent la barrière placentaire chez l'animal.
Les études de toxicité juvénile chez le rat ont indiqué que l'administration de fortes doses de pitolisant avait induit une mortalité liée à la dose et des épisodes de convulsions qui pourraient être attribuables à un métabolite abondant chez le rat mais non chez l'homme.
Le pitolisant bloque le canal hERG avec une CI50 dépassant les concentrations thérapeutiques et induit un faible allongement du QTc chez le chien.
Des études précliniques réalisées chez la souris, le singe et le rat ont évalué la dépendance et le potentiel addictogène. Cependant, aucune conclusion définitive ne peut être tirée des études de tolérance, dépendance et d'auto-administration.
PRÉCAUTIONS PARTICULIÈRES DE CONSERVATION
Ce médicament ne nécessite pas de précautions particulières de conservation.
PRESCRIPTION/DÉLIVRANCE/PRISE EN CHARGE
WAKIX 18 mg, comprimés pelliculésPrescription initiale annuelle réservée aux spécialistes et/ou aux services spécialisés en neurologie et aux médecins exerçant dans les centres du sommeil. Renouvellement non restreint.
| AMM |
|
| Prix : |
|
Remb Séc soc à 65 %. Collect.
En outre, la décision d'instauration du traitement par WAKIX (pitolisant) devra être prise après proposition documentée issue d'une réunion de concertation thérapeutique avec un centre de référence et de compétences dans la prise en charge de la narcolepsie.
WAKIX 4,5 mg, comprimés pelliculés
Prescription initiale annuelle réservée aux spécialistes et/ou aux services spécialisés en neurologie et aux médecins exerçant dans les centres du sommeil. Renouvellement non restreint.
| AMM |
|
| Prix : |
|
Chez l’adolescent et l’enfant de plus de 6 ans :
Remb Séc soc à 65 %. Collect.
En outre, la décision d'instauration du traitement par WAKIX (pitolisant) devra être prise après proposition documentée issue d'une réunion de concertation thérapeutique avec un centre de référence et de compétences dans la prise en charge de la narcolepsie.
BIOPROJET Pharma
115, rue d'Aboukir. 75002 Paris
Tél : 01 47 03 66 33
Pharmacovigilance :
E-mail : pharmacovigilance@bioprojet.com
https://www.bioprojet.com/
Source : VIDAL · Mise à jour le 10/11/2026. Ces informations ne remplacent pas le conseil d’un professionnel de santé.